研究进展 · 催化综述
从供氢到碳碳偶联:XAFS如何解析CO₂电还原中的位点协作
双原子供氢、核壳串联与工作结构演变,怎样共同影响CO₂电还原?结合三项研究,看XAFS如何与原位振动光谱及反应对照一起解析位点协作。
把两种金属放在一起,为什么有时能提高选择性,有时却没有预期效果?在CO₂电还原中,答案往往藏在具体反应步骤里:水能否及时提供活性氢,CO中间体能否被后续位点利用,以及催化剂在施加电位后是否仍保持原来的结构。
发表于Nano Energy、Inorganic Chemistry Frontiers和Angewandte Chemie International Edition的三项研究,分别从双原子供氢、核壳串联和工作状态下的中间体吸附出发,为理解位点协作提供了不同角度。[1–3]
它们共同提示:研究多位点催化,既要描述“位点长什么样”,也要检验“工作时怎样变化、承担哪一步反应”。XAFS提供局域结构与电子态信息,再与振动光谱、反应对照及计算结合,才能将结构和反应联系起来。
01 多位点协作 需要回答哪些结构问题
X射线吸收精细结构谱(XAFS)通常包括近边结构XANES和扩展精细结构EXAFS。前者为价态和局域电子结构分析提供信息,后者通过散射路径分析,约束近邻原子种类、配位数与键长等结构参数。
对于双金属或串联体系,重要问题包括:两种金属是否处于预期的局域环境?引入第二组分后,电子态和配位是否变化?施加电位时,原来的氧化物、配位位点或界面是否仍然存在?
在本文介绍的文献[1]和[3]中,相关XAFS测试在东方谱学RapidXAFS产品上完成,为双位点配位分析与反应条件下的局域结构研究提供了实验支持。
这些问题需要参比样品、合理的拟合模型及其他表征相互支持。元素共存不自动等于直接成键;一个峰的变化也不能单独证明质子转移或CO迁移。XAFS的作用,是为机理模型提供可检验的结构约束。
02 Ni–Mn双原子位点 先解决质子供给
淮北师范大学等团队在S、N掺杂碳骨架上构筑NiMn-SNC,研究如何同时优化CO₂活化与水解离供氢。[1] 与只关注CO₂吸附相比,这项工作把质子化所需的活性氢供应纳入材料设计。
研究结合Ni和Mn K边XANES、EXAFS、小波分析及拟合,提出不对称NiS₁N₃–MnN₄结构模型。Ni、Mn双边信息为局域配位和电子态分析提供依据;对照单金属样品,有助于判断双位点体系是否表现出不同的结构与催化响应。
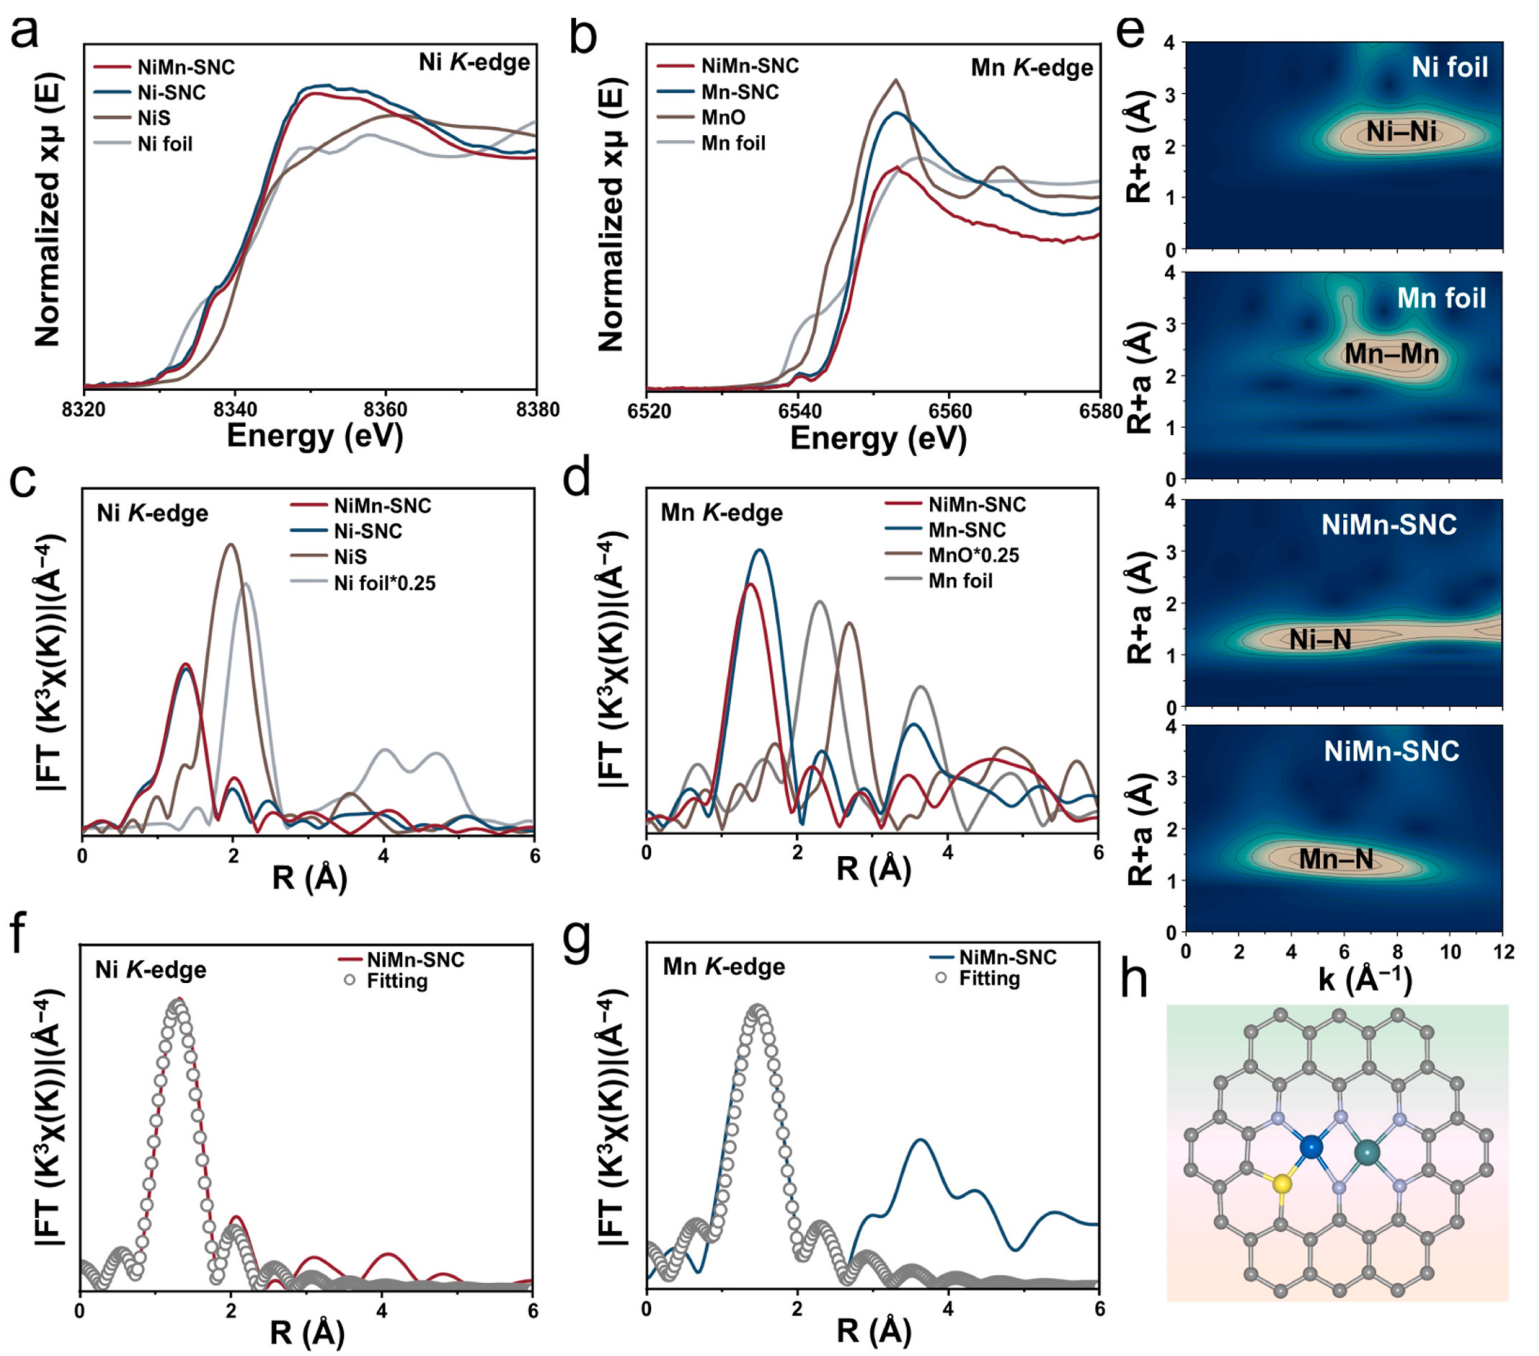
进一步的原位ATR-SEIRAS和理论计算支持作者提出的分工:Mn位点参与CO₂活化,Ni位点促进水解离并供应活性氢;S配位调节Ni周围的电子环境,使供氢与后续质子化过程相匹配。
原位XAFS还观察到,随施加电位变化,Ni吸收边向低能方向移动,并伴随Ni–S相关EXAFS信号变化。这说明工作条件下Ni位点的局域环境具有动态响应。供氢机制来自多种证据的联合分析,不能只由一条吸收谱独立推出。
在流动池中,NiMn-SNC于−0.9 V(相对RHE)达到97.2%的CO法拉第效率,电流密度为180 mA·cm⁻²。这里的产物是CO,不能与后文C₂或C₂₊产物的法拉第效率直接排名。
这个案例适合启发一类方案:当目标反应受质子化步骤限制时,除了调节CO₂吸附位点,也可以设计供氢位点,并用单金属、双金属及配位调节对照检验协作机制。
03 Ni-NC3与Cu₂O串联 让生成的CO继续参与反应
中山大学团队采用另一条路线:在单原子催化剂Ni-NC3表面电沉积Cu₂O,将产CO组分与后续转化组分组合成串联纳米反应器。[2]
该研究比较了10分钟和30分钟电沉积所得样品。前者为部分包覆,后者为完全包覆。Cu K边XANES、EXAFS与拟合结合衍射和显微表征,用于分析Cu组分及其局域结构;包覆形貌则帮助理解反应物能否接近内部位点。
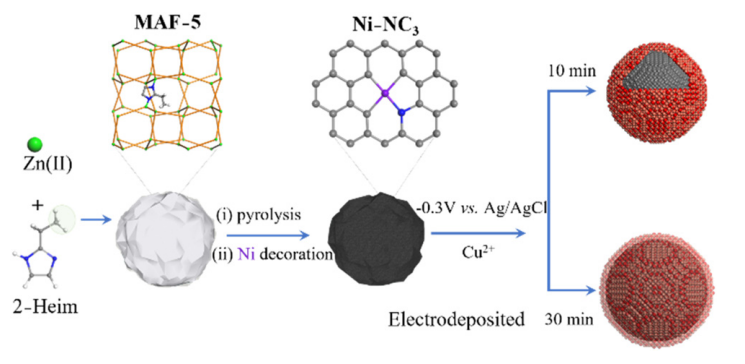
这组对照的意义在于:串联设计不只是增加一种材料,还要让前后步骤都能获得反应物。完全包覆可能限制CO₂到达Ni-NC3位点;部分包覆在保持接触机会的同时,为CO的后续转化提供邻近组分。
在1 M KOH流动池、−1.4 V(相对RHE)条件下,部分包覆样品的C₂产物分电流密度达到448 mA·cm⁻²。该指标表示分配到C₂产物形成的电流,不能与上一案例的总电流密度混用。
对准备设计串联体系的研究者而言,包覆程度、组分比例及空间接触方式都值得作为独立变量。单组分、物理混合和不同覆盖程度的样品,可以帮助区分“材料增加了”和“反应步骤真正协作了”。其中对照方案是从文献出发的研究建议,具体组合应按课题选择。
04 Ag/Cu自演化体系 产CO之后还要关注吸附
华东师范大学等团队比较Cu、Ag/Cu、Pd/Cu和Au/Cu体系,研究界面电场如何影响*CO的吸附与迁移。其中“*”表示吸附在表面的物种。[3]
研究从CuO及负载第二金属的CuO前催化剂出发,经电化学活化形成Cu或相应复合体系。原位XRD追踪相变化,原位Cu K边XAFS分析实际反应中的局域结构。作者报告几类样品的平均Cu配位数处于相近范围,提示性能差异不能简单归结为配位数越高或越低。
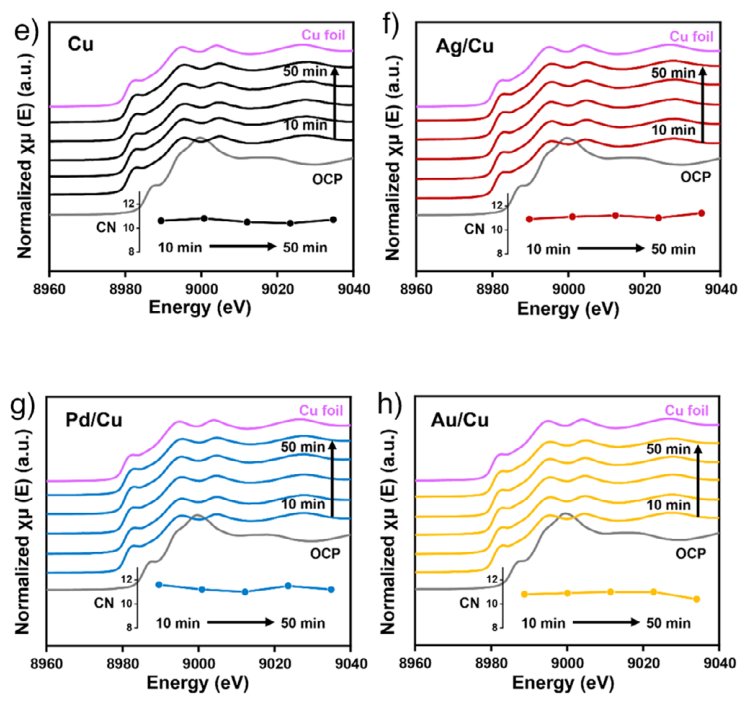
结合原位红外、拉曼及理论计算,作者将不同体系的产物分布与*CO吸附能力联系起来:Au/Cu较弱的*CO吸附更有利于CO离开表面;Ag/Cu则在适当吸附与反应能垒之间取得更有利的配合,促进多碳产物形成。该结论有具体体系和计算条件,不能推广为“吸附越强越好”。
在1 M KOH流动池、−1.8 V(相对RHE)下,Ag/Cu的C₂₊法拉第效率达到89.2%,对应分电流密度553.9 mA·cm⁻²。作者的10小时测试也显示性能有所衰减,因此初始高选择性与长期稳定性需要分别评价。
这项工作强调,产CO能力相近并不意味着后续转化相同。还需追问CO能否保留在适合继续反应的位置,以及工作结构和反应微环境如何共同影响它。
05 从三项研究组织自己的实验方案
三项研究的目标产物和材料结构不同,却可以帮助研究者把课题拆成连续的问题:先识别反应中的瓶颈步骤,再决定要改变哪一种位点,最后设计能够区分不同解释的对照实验。
如果问题是供氢不足,可以从单金属与双金属体系、不同配位原子出发,联合观察局域结构、水相关信号与产物变化。如果问题是串联中间体利用效率低,可以改变覆盖程度和空间接触,并同步记录气相、液相产物,避免只用总电流评价改进。
如果怀疑反应中发生重构,则应把初始样品、活化后样品和工作电位下的状态分开。条件允许时,再增加回到开路或反应后的测量,观察变化是否可逆。静态和原位结果回答不同问题,取样过程本身也可能改变样品。
XAFS适合回答局域结构如何变化;红外、拉曼等方法提供中间体相关信息;电化学和产物分析检验反应表现。把这些结果放在同一组实验条件下比较,比单独寻找一条“证明机理”的谱线更有解释力。
06 东方谱学 从研究问题出发设计表征
上述文献[1]和[3]中的相关XAFS测试在东方谱学RapidXAFS产品上完成,东方谱学为研究团队提供XAFS测量与分析支持。从Ni–Mn双位点的局域配位,到Cu基催化剂在反应条件下的结构演变,RapidXAFS帮助研究者将材料设计与可比较的谱学证据联系起来。
围绕双位点、串联催化和原位重构课题,东方谱学可与研究团队交流目标元素、样品组成、金属含量、测量状态及参比方案,评估表征设计。具体测试条件和可获得的信息,应结合样品与研究目标确认。
准备研究位点协作?欢迎带着“要区分哪两种机制解释”来讨论测试方案,让结构表征直接服务于课题判断。
咨询电话:400 801 9538 官网:https://www.rapid-xas.com/
参考文献
[1] Jiahui Hua, Di Shen, Zhongliao Wang, et al. Accelerating proton-supplying via customizing diatomic sites for boosted electrochemical CO₂ reduction activity. Nano Energy, 2025, 145, 111469. DOI:https://doi.org/10.1016/j.nanoen.2025.111469
[2] Cheng-Peng Liang, Jia-Run Huang, Pei-Qin Liao, Xiao-Ming Chen. A tandem nanoreactor constructed by coating Cu₂O on the surface of single-atom catalyst Ni-NC3 for electroreduction of CO₂ to C₂ products. Inorganic Chemistry Frontiers, 2025, 12, 975–979. DOI:https://doi.org/10.1039/d4qi02713b
[3] Zining Zhang, Xinyan Ma, Yang Song, et al. Behavior Regulation of *CO over Self-Evolution Tandem Catalysts Under Tuned Interfacial Electric Field Boosts CO₂ Electroreduction. Angewandte Chemie International Edition, 2025, e202511704. DOI:https://doi.org/10.1002/anie.202511704
本文配图均选自所列文献的相关局部,保留原始数据、坐标、图例与面板编号;图3为便于手机阅读调整了面板排列。图1、图2版权归原作者及出版方所有;图3依据原文CC BY许可使用。研究结论和实验细节请以原文为准。